


Lar / Mídia / Notícias da indústria / Embalagem de dispositivos médicos: integridade de barreira estéril e fundamentos para salas limpas
Embalagem de dispositivos médicos: integridade de barreira estéril e fundamentos para salas limpas
Uma linha de embalagem estéril parece enganosamente simples: um rolo de filme, uma matriz de formação e uma barra de vedação aquecida. Mas cada barreira estéril que sai dessa linha já passou pela qualificação do material, calibração da mandíbula de vedação, monitoramento ambiental e uma série de testes de integridade que a maioria dos processos de fabricação nunca pensa. A embalagem do dispositivo médico falha quando o sistema ao seu redor falha – a sala, a rota de transferência, a porta, o operador. Este artigo explica o que a embalagem estéril deve alcançar, quais padrões a regem e por que o envelope da sala limpa determina se um bom design de embalagem sobrevive à produção diária.
O que um pacote de dispositivos médicos deve realmente fazer
Um pacote de dispositivos médicos estéreis tem quatro tarefas que são fáceis de ignorar até que uma delas falhe:
- Mantenha a integridade da barreira estéril desde o momento da esterilização até o dispositivo ser aberto no ponto de utilização.
- Proteja o dispositivo contra danos físicos, vibração, umidade e contaminação durante a distribuição e armazenamento.
- Permaneçam compatíveis com o método de esterilização escolhido — óxido de etileno (EO), irradiação gama, feixe de elétrons ou vapor — sem degradação.
- Permita a apresentação asséptica na sala de cirurgia ou sala de procedimentos sem exigir contato entre o dispositivo estéril e as bordas da embalagem.
O pacote total é geralmente um sistema de duas camadas. O sistema de barreira estéril é a bolsa, bandeja ou pinça selada que mantém a esterilidade. A embalagem protetora é a caixa externa, o acolchoamento e a etiqueta que absorvem as forças de transporte. Ambas as camadas devem ser validadas juntas, porque uma caixa que vinca uma bolsa pode criar um microcanal que destrói o selo.
Os requisitos regulamentares definem o limite do teste
Cada decisão de embalagem segue uma estrutura regulatória. Se você adquirir materiais de embalagem ou investir em uma sala limpa de embalagens, os seguintes padrões aparecerão em quase todas as auditorias e revisões de projeto.
| Padrão | O que governa | Por que isso é importante na prática |
|---|---|---|
| ISO 11607-1 | Materiais, design e desempenho de sistemas de barreira estéreis | Define a referência para resistência de vedação, barreira microbiana e requisitos de envelhecimento. |
| ISO 11607-2 | Validação de processos de formação, vedação e montagem | Requer qualificação do processo (IQ/OQ/PQ) e requalificação após alterações. |
| Série EN 868 | Métodos de teste para materiais de embalagem usados em dispositivos esterilizados terminalmente | Fornece as rotas de teste prático usadas para demonstrar a conformidade com a ISO 11607. |
| FDA 21 CFR Parte 820 | Regulamentação do sistema de qualidade para fabricantes de dispositivos médicos | Coloca as embalagens sob controles de design, CAPA e supervisão do fornecedor. |
| RDM UE 2017/745 | Requisitos gerais de segurança e desempenho | A embalagem é avaliada como parte da documentação técnica do dispositivo. |
A consequência imediata é que a embalagem não é uma decisão de aquisição de consumíveis. A alteração do fornecedor do filme, da temperatura de vedação ou mesmo da geometria da cavidade da bandeja pode ser qualificada como uma alteração de projeto que desencadeia a verificação e, se a esterilidade for afetada, uma nova avaliação biológica.
Compatibilidade de materiais, vedação e esterilização
Os materiais de embalagem médica são escolhidos para equilibrar três exigências concorrentes: devem permitir a penetração do esterilizante, manter os microrganismos afastados e permanecer intactos após anos de armazenamento. As combinações mais comuns incluem papel de uso médico, polietileno spunbonded, bandejas de poliéster e laminados de filme de poliolefina. Papel e materiais porosos permitem trocas gasosas de EO; filmes não porosos fornecem resistência à umidade e resiliência a perfurações.
A qualidade do selo depende da escolha do material, da temperatura da mandíbula, da pressão, do tempo de permanência e das condições ambientais ao redor do selador. Dois defeitos relacionados à vedação dominam as investigações de falhas: contaminação da casca e delaminação. A contaminação da casca significa que o selo abre com fibras visíveis que podem se espalhar no campo estéril. A delaminação significa que as camadas de material se separam enquanto a própria vedação está intacta. Ambos os defeitos passam por uma simples verificação visual, mas falham em um teste de remoção.
A compatibilidade da esterilização merece uma revisão explícita. O EO e a irradiação gama afetam os polímeros de maneira diferente. Um filme que passa nos testes de prazo de validade com EO pode tornar-se quebradiço após a exposição gama devido à cisão da cadeia. Se você planeja alterar os métodos de esterilização, o design da embalagem deverá ser revalidado e não assumido.
Teste de integridade e validação de processo
A integridade da barreira estéril é verificada em três níveis: testes físicos baseados em amostras, monitoramento de processo de rotina e revalidação periódica. Os testes físicos típicos incluem resistência de vedação (teste de descascamento), teste de entrada de corante, teste de vazamento de emissão de bolhas, teste de ruptura e fluência da embalagem e teste de barreira microbiana. O envelhecimento em tempo real e o envelhecimento acelerado estabelecem a reivindicação de prazo de validade; o envelhecimento acelerado por si só é uma ferramenta de triagem, e os reguladores procuram dados em tempo real antes de aprovarem datas de vencimento estendidas.
A validação do processo segue a sequência padrão IQ/OQ/PQ. A qualificação da instalação documenta que o selador está calibrado e rastreável. A qualificação operacional mapeia a janela de vedação – a faixa aceitável de temperatura, pressão e tempo de permanência. A qualificação de desempenho demonstra que o processo produz vedações dentro da janela utilizando materiais de produção e operadores. Após a validação, qualquer alteração no material, no selante ou no ambiente requer evidências documentadas antes que a produção seja retomada.
O envelope da sala limpa faz parte do processo de embalagem
É aqui que a estratégia de embalagem muitas vezes colide com a realidade das instalações. Uma linha de embalagem para dispositivos estéreis raramente é uma máquina independente; ele fica dentro de uma sala limpa classificada, normalmente ISO Classe 7 ou ISO Classe 8, com uma cascata de pressão que empurra o ar para fora da área de embalagem e evita a entrada de corredores não controlados. Esse envelope não é um cenário de fundo. Os painéis de parede, portas, janelas e escotilhas de transferência definem se a sala pode manter a sua classificação sob condições de produção.
A operação da porta é o ponto de risco mais visível. Cada vez que um operador empurra uma porta giratória, a pressão diferencial cai e a turbulência carrega partículas do lado do corredor. Numa linha de embalagem onde as bandejas são expostas antes da selagem, esse movimento é uma fonte primária de contaminação. O próprio sistema da porta deve ser limpo, sem folgas e capaz de manter uma vedação estável após milhares de ciclos. Uma porta médica hermética e limpa que usa juntas contínuas e uma moldura de fechamento por came é frequentemente especificada por esse motivo, porque altera o ponto fraco da borda da porta para a própria parede.
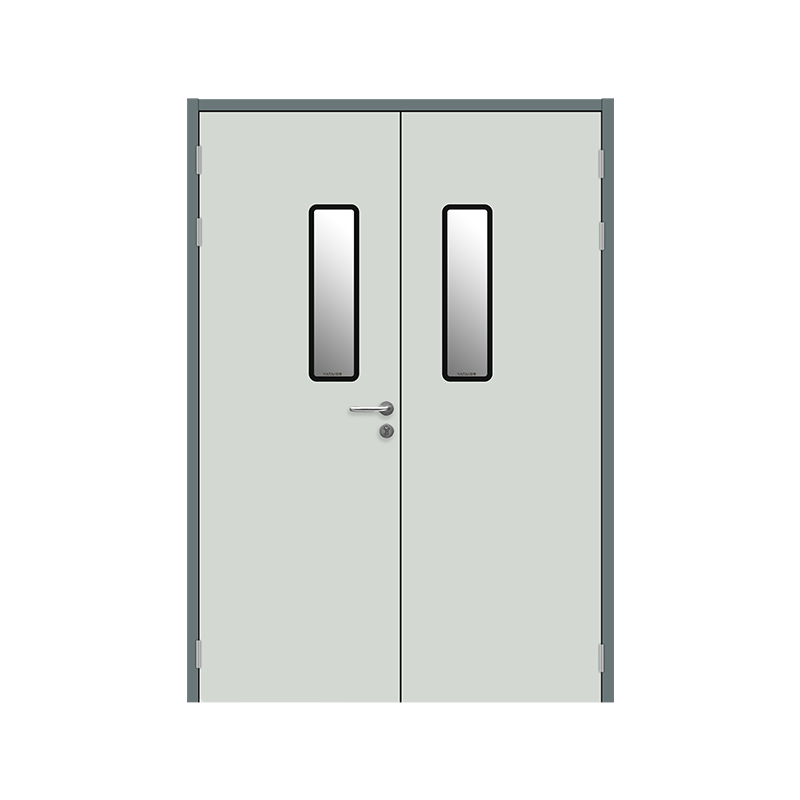 Porta limpa hermética médica com vedação de junta contínua Esta porta utiliza juntas contínuas e uma estrutura de fechamento por came para manter uma vedação estável, reduzindo o risco de contaminação na borda da porta. Adequado para linhas de embalagem de salas limpas onde o tráfego de operadores pode interromper a pressão diferencial. Ver Produto →
O fluxo de materiais cria o segundo risco. Uma sala limpa de embalagens recebe bandejas, filmes e rótulos formados das áreas de armazenamento e, em seguida, move os dispositivos embalados para esterilização e quarentena. Se esse movimento acontecer através de portas operadas manualmente, o processo depende da disciplina do operador de uma forma que é difícil de auditar. Uma porta deslizante automática hermética resolve isso abrindo apenas quando o transportador ou carrinho se aproxima e fechando em seguida com um movimento controlado que minimiza a perturbação da pressão.
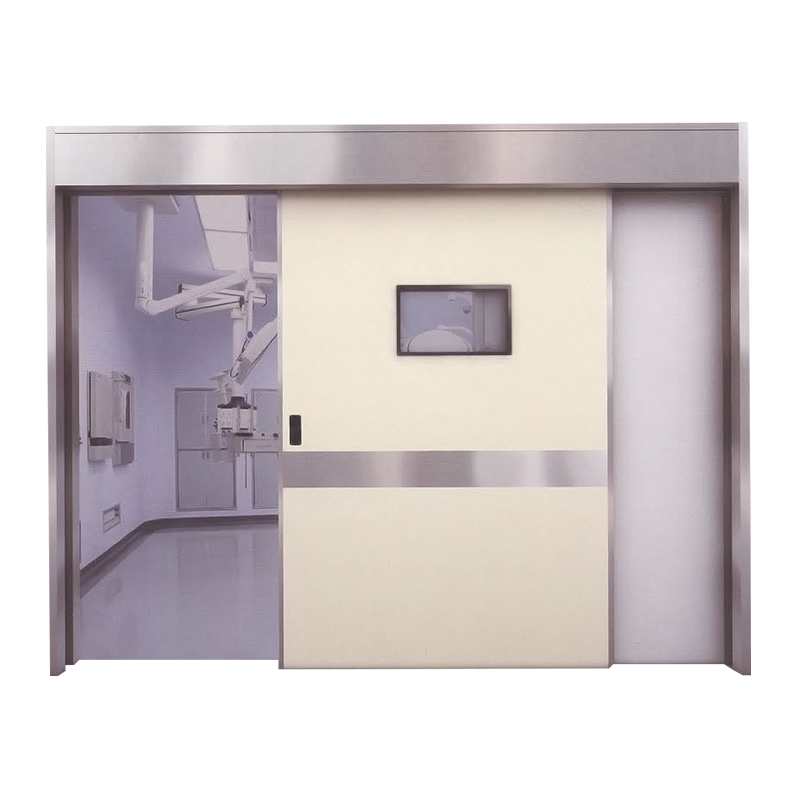 Porta deslizante automática hermética com acionamento magnético Abre somente quando um transportador ou carrinho se aproxima, minimizando distúrbios de pressão e contaminação cruzada. Apresenta operação suave e silenciosa e atende aos padrões de desempenho herméticos para ambientes de sala limpa. Ver Produto →
O terceiro risco é a própria superfície da parede. As divisórias de salas limpas para áreas de embalagem devem ser feitas de materiais que resistam à desinfecção repetida com peróxido de hidrogênio ou álcool isopropílico, não emitam gases e não tenham pontos de fixação expostos onde possam se formar nichos microbianos. Painéis sanduíche de PU feitos à mão fornecem uma superfície lisa e de baixo derramamento e são comumente usados em salas farmacêuticas e de embalagem de dispositivos porque podem ser unidos com juntas seladas e rodapés arredondados.
 Painel sanduíche de PU feito à mão para divisórias de salas limpas Fornece uma superfície lisa e com baixo derramamento que resiste à desinfecção repetida. Juntas seladas e rodapés arredondados evitam nichos microbianos, tornando-os uma escolha prática para embalar paredes de salas. Ver Produto →
O que revisar antes de finalizar o design de uma sala de embalagem
Se você estiver envolvido no planejamento ou na expansão de uma linha de embalagem de dispositivos médicos, use a lista de verificação a seguir para preencher as lacunas entre a engenharia de embalagem e a infraestrutura de sala limpa:
- Defina a classe ISO e a cascata de pressão para cada zona, incluindo a sala de selagem, o corredor de transferência e a área de quarentena após o empacotamento.
- Mapeie as rotas reais do operador e dos materiais. Conte quantas vezes uma porta abre por hora e selecione sistemas de portas com base na demanda desse ciclo e não em números de vazamentos estáticos.
- Verifique se o hardware da porta da sala limpa está alinhado com o diferencial de pressão e a lógica da câmara de ar. Tecnologia hermética de vedação de portas para salas limpas explica os parâmetros de desempenho importantes durante o teste de vazamento.
- Confirme se os painéis de parede e as juntas do teto podem ser desinfetados com os mesmos produtos químicos usados nos equipamentos de processo e exija dados de compatibilidade documentados antes da instalação.
- Verifique o fluxo dos dispositivos embalados para esterilização. Caso o esterilizador esteja fora da área classificada, a escotilha de transferência deve proteger as embalagens lacradas dos mesmos riscos de contaminação das bandejas abertas.
- Planeje a revalidação. Uma mudança no material de vedação, uma nova junta de porta ou um composto de junta de painel diferente podem afetar o desempenho validado da sala limpa.
O mesmo princípio se aplica quando os fabricantes de produtos médicos renovam espaços existentes: os requisitos para sistemas de portas médicas em instalações de saúde são uma referência útil sobre como o posicionamento e a vedação das portas afetam o controle de infecções.
Trate a embalagem como um sistema, não como um componente
A embalagem de dispositivos médicos é o último ambiente controlado pelo qual um produto passa antes de chegar ao paciente. A vedação de uma bolsa, a integridade de uma bandeja e as superfícies da sala onde elas se juntam fazem parte do mesmo sistema. Comece com os padrões, qualifique os materiais, teste os selos e depois analise criticamente o envelope da sala limpa. Quando essas camadas são projetadas juntas, uma linha de embalagem pode executar milhares de ciclos sem produzir um único selo questionável. Essa é a definição prática de sucesso da barreira estéril.
Postagem anterior
Processo de fabricação de terapia celular: guia de instalações e design de salas limpas GMP
Próxima postagem
Portas resistentes ao fogo para salas limpas: padrões, classificações, materiais e seleção


Tecnologia Co. de equipamentos de purificação de Jiangyin Yatai, Ltd. é um fabricante moderno e especializado em portas e janelas limpas. Fábrica de Projetos de Sala Limpa, oferecer Portas e janelas limpas personalizadas.
LINKS RÁPIDOS
PRODUTOS
ENTRE EM CONTATO
-
 +86 13616113658
-
 +86(0)510-86661588 / 86668687
-
 [email protected]
-
 +86(0)510-86661588
-
 No.2, Huagang West Road, Shizhuang, Jiangyin, província de Jiangsu
© Tecnologia Co. de equipamentos de purificação de Jiangyin Yatai, Ltd.
Todos os direitos reservados.
 Fabricantes de portas para salas limpas


